Do ADME ao efeito: farmacocinética e farmacodinâmica integradas
Uma aula para prever o que acontece com um fármaco desde a administração até o efeito: absorção, biodisponibilidade, distribuição, metabolismo, clearance, meia-vida e estado de equilíbrio conectados a agonismo, antagonismo, potência e eficácia.
O que você precisa conseguir explicar.
Use os objetivos como teste de recuperação. Se não conseguir responder sem olhar, volte a este bloco depois da aula.
- 01Diferenciar absorção, biodisponibilidade e efeito de primeira passagem e interpretar sua repercussão sobre a exposição sistêmica.
- 02Relacionar volume aparente de distribuição e ligação proteica à fração livre, à distribuição tecidual e à interpretação de níveis plasmáticos.
- 03Integrar clearance, meia-vida e estado de equilíbrio para prever acúmulo e mudança de exposição quando rim ou fígado falham.
- 04Comparar agonistas, antagonistas, potência e eficácia por curvas concentração–resposta sem confundir dose com efeito máximo.
Conferir respostas do mapa rápido
- 01Diferenciar absorção, biodisponibilidade e efeito de primeira passagem e interpretar sua repercussão sobre a exposição sistêmica.
Absorção é a passagem do local de administração à circulação; biodisponibilidade é a extensão e a velocidade com que a fração inalterada se torna sistemicamente disponível, avaliada por AUC e parâmetros como Cmáx/Tmáx. Primeira passagem é eliminação pré-sistêmica na parede intestinal e/ou fígado depois da absorção. Portanto, um fármaco pode ser bem absorvido e ainda ter baixa biodisponibilidade; via IV tem F=1 por definição.
- 02Relacionar volume aparente de distribuição e ligação proteica à fração livre, à distribuição tecidual e à interpretação de níveis plasmáticos.
Vd é a quantidade corporal dividida pela concentração plasmática e não corresponde a um compartimento anatômico; Vd alto sugere ampla distribuição tecidual ou ligação fora do plasma. Em geral, a fração livre cruza membranas, alcança receptor e é filtrada. Hipoalbuminemia pode elevar a fração livre e tornar a concentração total enganosa, mas distribuição e clearance também se reajustam; quando relevante, integre nível livre, sintomas e função de eliminação.
- 03Integrar clearance, meia-vida e estado de equilíbrio para prever acúmulo e mudança de exposição quando rim ou fígado falham.
Clearance soma os volumes teoricamente depurados por tempo. Em cinética linear, t½=0,693×Vd/CL; queda do clearance aumenta meia-vida e, com a mesma taxa de manutenção, eleva exposição e concentração média no equilíbrio. O equilíbrio ocorre quando entrada e eliminação se igualam e é aproximado após 4–5 meias-vidas. Dose de carga depende sobretudo de Vd; manutenção depende de clearance e biodisponibilidade.
- 04Comparar agonistas, antagonistas, potência e eficácia por curvas concentração–resposta sem confundir dose com efeito máximo.
Agonista pleno pode alcançar o Emax do sistema; agonista parcial tem menor eficácia intrínseca e pode antagonizar funcionalmente um pleno. Antagonista competitivo reversível desloca a curva à direita sem reduzir necessariamente Emax; antagonismo não competitivo pode reduzir Emax. Potência é a concentração necessária para determinado efeito, frequentemente EC50; eficácia é o Emax. Mais potente não significa mais eficaz nem mais seguro.
1. Absorção e biodisponibilidade definem quanto chega à circulação
Absorção é a passagem do local de administração para a circulação sistêmica; biodisponibilidade (F) expressa a fração da dose que chega sistemicamente de forma inalterada e também é interpretada pela exposição ao longo do tempo, representada pela AUC. A via intravenosa tem F igual a 1 por definição. Em uma formulação oral, dissolução, permeabilidade intestinal, transportadores e metabolismo na parede intestinal e no fígado podem reduzir F. O efeito de primeira passagem é a remoção pré-sistêmica após absorção gastrointestinal: ele não é sinônimo de absorção ruim. Alimento, formulação e motilidade podem mudar a velocidade de absorção, alterando Cmáx e Tmáx, sem necessariamente modificar a mesma proporção da exposição total.
- AUC representa exposição sistêmica integrada; Cmáx e Tmáx descrevem aspectos do pico e da velocidade de chegada.
- Um fármaco pode ser bem absorvido e ainda ter baixa biodisponibilidade por intenso metabolismo pré-sistêmico.
- Via de administração modifica barreiras, início de ação, variabilidade e riscos; não existe uma via universalmente superior.
- Pró-fármacos acrescentam outra camada: metabolismo pode gerar, em vez de apenas remover, a entidade farmacologicamente ativa.
Explique, sem consultar o texto, como funciona “1. Absorção e biodisponibilidade definem quanto chega à circulação”.
Ver resposta comentada
Absorção é a passagem do local de administração para a circulação sistêmica; biodisponibilidade (F) expressa a fração da dose que chega sistemicamente de forma inalterada e também é interpretada pela exposição ao longo do tempo, representada pela AUC. A via intravenosa tem F igual a 1 por definição. Em uma formulação oral, dissolução, permeabilidade intestinal, transportadores e metabolismo na parede intestinal e no fígado podem reduzir F. O efeito de primeira passagem é a remoção pré-sistêmica após absorção gastrointestinal: ele não é sinônimo de absorção ruim. Alimento, formulação e motilidade podem mudar a velocidade de absorção, alterando Cmáx e Tmáx, sem necessariamente modificar a mesma proporção da exposição total.
Pontos indispensáveis- AUC representa exposição sistêmica integrada; Cmáx e Tmáx descrevem aspectos do pico e da velocidade de chegada.
- Um fármaco pode ser bem absorvido e ainda ter baixa biodisponibilidade por intenso metabolismo pré-sistêmico.
- Via de administração modifica barreiras, início de ação, variabilidade e riscos; não existe uma via universalmente superior.
- Pró-fármacos acrescentam outra camada: metabolismo pode gerar, em vez de apenas remover, a entidade farmacologicamente ativa.
2. Distribuição e eliminação conectam o organismo à curva concentração–tempo
Depois de alcançar o plasma, o fármaco distribui-se conforme perfusão, permeabilidade, lipossolubilidade, ionização e ligação a proteínas e tecidos. O volume aparente de distribuição (Vd = quantidade no corpo/concentração plasmática) não é um espaço anatômico: Vd alto sugere que pouco do total permanece mensurável no plasma. Em geral, apenas a fração livre atravessa membranas, liga-se ao alvo e é filtrada, mas uma mudança aguda de ligação proteica não equivale automaticamente a toxicidade persistente porque distribuição e clearance também podem se reajustar. Clearance é o volume de plasma teoricamente depurado por unidade de tempo e soma vias renal, hepática e outras. Em cinética linear, t½ = 0,693 × Vd/CL; portanto, queda do clearance prolonga a meia-vida e favorece acúmulo.
- Hipoalbuminemia pode elevar a fração livre de fármacos muito ligados e tornar a concentração total enganosa.
- Clearance determina a exposição média durante manutenção; Vd influencia a concentração inicial e, junto ao clearance, a meia-vida.
- Estado de equilíbrio ocorre quando a taxa de entrada se iguala à de eliminação e costuma ser aproximado após quatro a cinco meias-vidas na cinética de primeira ordem.
- Chegar mais depressa ao equilíbrio exige estratégia de carga baseada em Vd; aumentar manutenção não encurta o tempo intrínseco e pode elevar o platô.
Explique, sem consultar o texto, como funciona “2. Distribuição e eliminação conectam o organismo à curva concentração–tempo”.
Ver resposta comentada
Depois de alcançar o plasma, o fármaco distribui-se conforme perfusão, permeabilidade, lipossolubilidade, ionização e ligação a proteínas e tecidos. O volume aparente de distribuição (Vd = quantidade no corpo/concentração plasmática) não é um espaço anatômico: Vd alto sugere que pouco do total permanece mensurável no plasma. Em geral, apenas a fração livre atravessa membranas, liga-se ao alvo e é filtrada, mas uma mudança aguda de ligação proteica não equivale automaticamente a toxicidade persistente porque distribuição e clearance também podem se reajustar. Clearance é o volume de plasma teoricamente depurado por unidade de tempo e soma vias renal, hepática e outras. Em cinética linear, t½ = 0,693 × Vd/CL; portanto, queda do clearance prolonga a meia-vida e favorece acúmulo.
Pontos indispensáveis- Hipoalbuminemia pode elevar a fração livre de fármacos muito ligados e tornar a concentração total enganosa.
- Clearance determina a exposição média durante manutenção; Vd influencia a concentração inicial e, junto ao clearance, a meia-vida.
- Estado de equilíbrio ocorre quando a taxa de entrada se iguala à de eliminação e costuma ser aproximado após quatro a cinco meias-vidas na cinética de primeira ordem.
- Chegar mais depressa ao equilíbrio exige estratégia de carga baseada em Vd; aumentar manutenção não encurta o tempo intrínseco e pode elevar o platô.
3. Farmacodinâmica traduz concentração no alvo em resposta
Afinidade descreve a tendência de ligação; eficácia intrínseca descreve a capacidade de produzir resposta após a ligação. Agonista pleno pode alcançar a resposta máxima do sistema; agonista parcial tem teto menor e, diante de um agonista pleno, pode funcionar como antagonista funcional ao ocupar receptores. Antagonista neutro tem afinidade sem ativação; quando competitivo e reversível, desloca a curva do agonista para a direita sem necessariamente reduzir o efeito máximo se houver concentração suficiente do agonista. Agonista inverso reduz a atividade constitutiva do receptor. Em uma curva graduada, potência se relaciona à concentração necessária para determinado efeito, frequentemente EC50; eficácia se relaciona ao Emax. Um fármaco mais potente não é obrigatoriamente mais eficaz ou mais seguro.
- Curva deslocada para a esquerda indica maior potência quando efeito, sistema e condições experimentais são comparáveis.
- Curva mais alta indica maior eficácia; comparar miligramas entre moléculas sem a curva ou o contexto não mede eficácia.
- Reserva de receptores e amplificação do sinal permitem que o efeito máximo ocorra sem ocupação de todos os receptores.
- Benefício e toxicidade compartilham exposição: janela terapêutica, variabilidade do paciente e monitorização completam a leitura PK/PD.
Explique, sem consultar o texto, como funciona “3. Farmacodinâmica traduz concentração no alvo em resposta”.
Ver resposta comentada
Afinidade descreve a tendência de ligação; eficácia intrínseca descreve a capacidade de produzir resposta após a ligação. Agonista pleno pode alcançar a resposta máxima do sistema; agonista parcial tem teto menor e, diante de um agonista pleno, pode funcionar como antagonista funcional ao ocupar receptores. Antagonista neutro tem afinidade sem ativação; quando competitivo e reversível, desloca a curva do agonista para a direita sem necessariamente reduzir o efeito máximo se houver concentração suficiente do agonista. Agonista inverso reduz a atividade constitutiva do receptor. Em uma curva graduada, potência se relaciona à concentração necessária para determinado efeito, frequentemente EC50; eficácia se relaciona ao Emax. Um fármaco mais potente não é obrigatoriamente mais eficaz ou mais seguro.
Pontos indispensáveis- Curva deslocada para a esquerda indica maior potência quando efeito, sistema e condições experimentais são comparáveis.
- Curva mais alta indica maior eficácia; comparar miligramas entre moléculas sem a curva ou o contexto não mede eficácia.
- Reserva de receptores e amplificação do sinal permitem que o efeito máximo ocorra sem ocupação de todos os receptores.
- Benefício e toxicidade compartilham exposição: janela terapêutica, variabilidade do paciente e monitorização completam a leitura PK/PD.
Da dose ao desfecho
Farmacocinética explica a exposição; farmacodinâmica explica o efeito daquela exposição. A decisão segura depende das duas.
Ver resposta comentada
Farmacocinética explica a exposição; farmacodinâmica explica o efeito daquela exposição. A decisão segura depende das duas. A sequência reúne: Dose e via → Absorção + primeira passagem → Fração livre + distribuição → Metabolismo + clearance → Concentração no alvo → Eficácia, benefício e toxicidade.
Pontos indispensáveis- Dose e via
- Absorção + primeira passagem
- Fração livre + distribuição
- Metabolismo + clearance
- Concentração no alvo
- Eficácia, benefício e toxicidade
Revise, amplie
e baixe.
Todo assunto da plataforma possui esta área própria. Os mapas entram somente depois de revisados e ficam disponíveis no formato original para estudo offline.
Abrir biblioteca completa →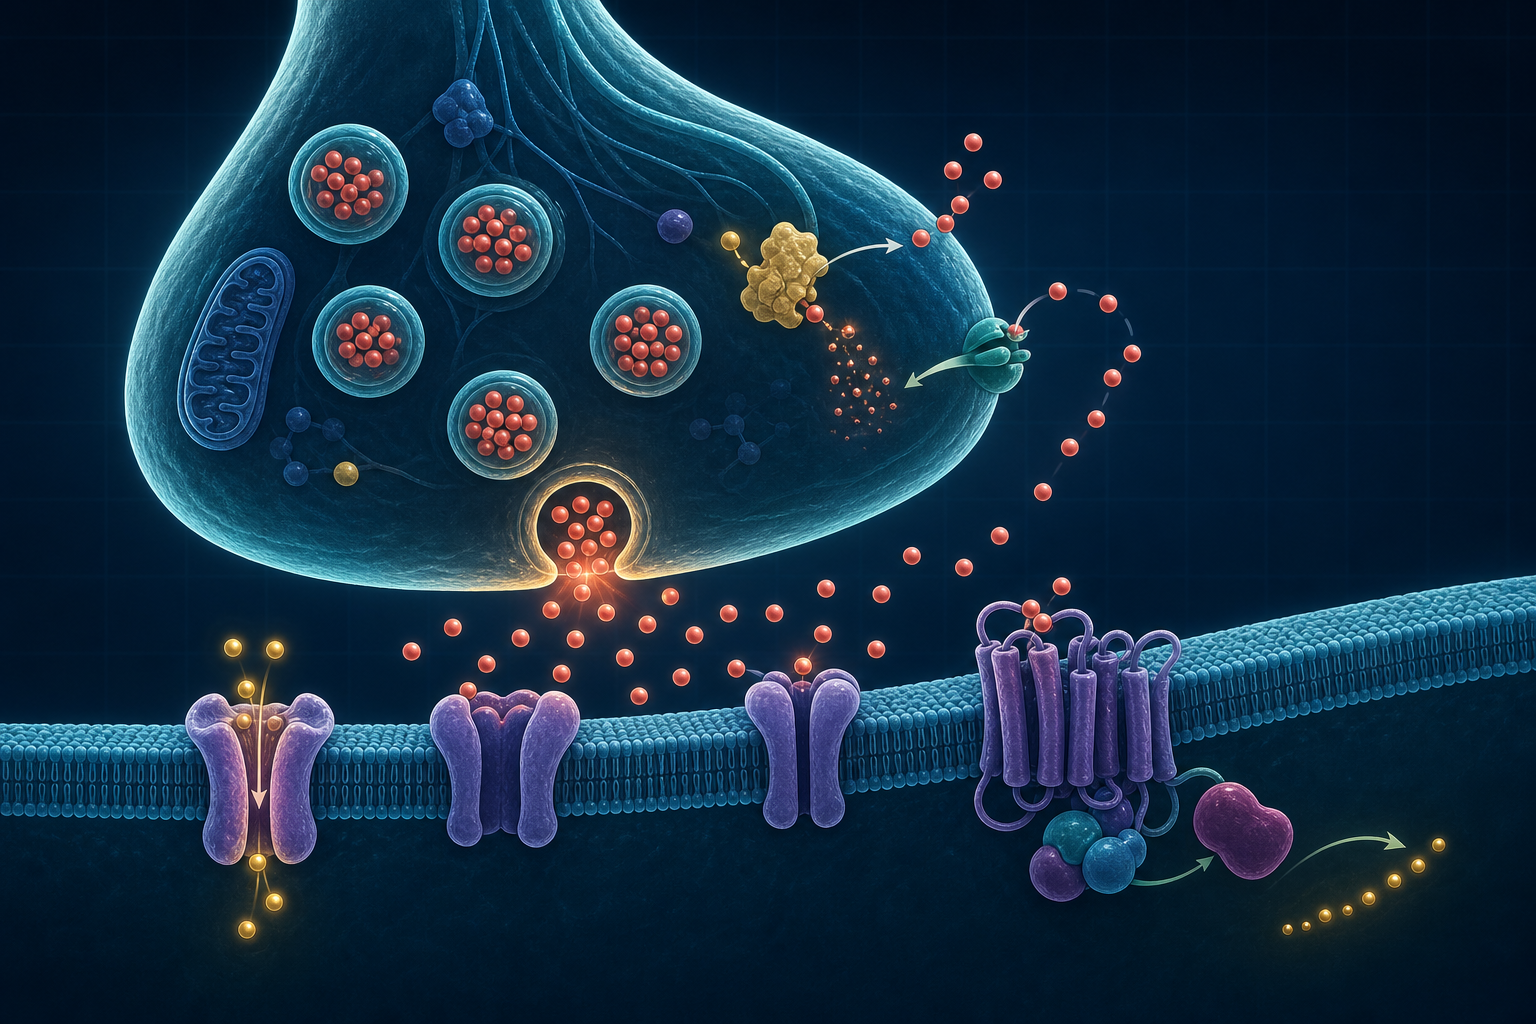 Ampliar ↗
Alvos farmacológicos da sinapse
Panorama de uma sinapse química; os seis pontos de intervenção farmacológica são detalhados nas aulas.
Baixar PNG ↓Valproato em cirrose e hipoalbuminemia
Homem de 54 anos com cirrose avançada usa ácido valproico, fármaco com alta ligação à albumina e metabolismo predominantemente hepático. Ele chega sonolento e com tremor; a albumina está baixa e a concentração plasmática total de valproato está elevada. Como integrar ligação proteica, metabolismo e meia-vida sem interpretar o número isoladamente?
Ver resolução comentada do caso
A hipoalbuminemia aumenta a fração livre potencialmente ativa; por isso, a concentração total pode não representar bem a exposição farmacologicamente relevante. A insuficiência hepática pode reduzir biotransformação e clearance, prolongando a meia-vida e permitindo acúmulo durante administrações repetidas. Sintomas, horário da última administração, formulação, função renal/hepática, interações e, quando disponível, concentração livre devem ser integrados ao resultado total. O caso exige avaliação clínica de toxicidade e revisão individualizada da terapêutica; as relações PK explicam o risco, mas não produzem uma posologia universal.
Pontos indispensáveis- A hipoalbuminemia aumenta a fração livre potencialmente ativa; por isso, a concentração total pode não representar bem a exposição farmacologicamente relevante.
- A insuficiência hepática pode reduzir biotransformação e clearance, prolongando a meia-vida e permitindo acúmulo durante administrações repetidas.
- Sintomas, horário da última administração, formulação, função renal/hepática, interações e, quando disponível, concentração livre devem ser integrados ao resultado total.
- O caso exige avaliação clínica de toxicidade e revisão individualizada da terapêutica; as relações PK explicam o risco, mas não produzem uma posologia universal.
Não confunda.
- 01
Usar absorção e biodisponibilidade como sinônimos; primeira passagem pode reduzir F mesmo após boa absorção intestinal.
- 02
Tratar Vd como volume anatômico real ou concluir que Vd alto significa necessariamente maior efeito.
- 03
Interpretar toda elevação da fração livre como aumento permanente na mesma magnitude, sem considerar redistribuição e clearance.
- 04
Dizer que quatro a cinco meias-vidas garantem a mesma concentração em todos; elas estimam a aproximação ao platô, cujo nível depende da entrada e do clearance.
- 05
Confundir potência com eficácia: precisar de menor concentração não significa alcançar maior efeito máximo.
Continue pelo mecanismo.
Quiz · Do ADME ao efeito: farmacocinética e farmacodinâmica integradas
Cinco questões. Você domina o nó com 60% ou mais.
De onde esta aula veio
Conteúdo exclusivamente educacional. Não substitui avaliação médica, supervisão docente, protocolo institucional ou decisão clínica. O material-fonte foi reorganizado em texto e questões autorais; condutas sensíveis devem ser confirmadas em diretrizes vigentes e no protocolo institucional.